有機合成や天然物化学の研究室において、日常的でありながら最も頭を悩ませる工程がカラムクロマトグラフィーによる分離精製です。何時間もかけて溶媒を流し、何十本もの試験管を集めたにもかかわらず、TLC(薄層クロマトグラフィー)で確認すると目的物と不純物が完全に混ざっていたという苦い経験は、多くの実験者が一度は通る壁といえます。
精製が失敗する背景には、シリカゲルの充填ムラ、溶媒極性のミスマッチ、サンプル負荷量の過多など、明確な物理化学的要因が存在します。分離精度を劇的に引き上げ、再現性の高い実験結果を得るための実践的なポイントとトラブルシューティングを体系的に解説します。
【原理と基礎】カラムクロマトグラフィーの分離メカニズムと成否を分ける重要指標
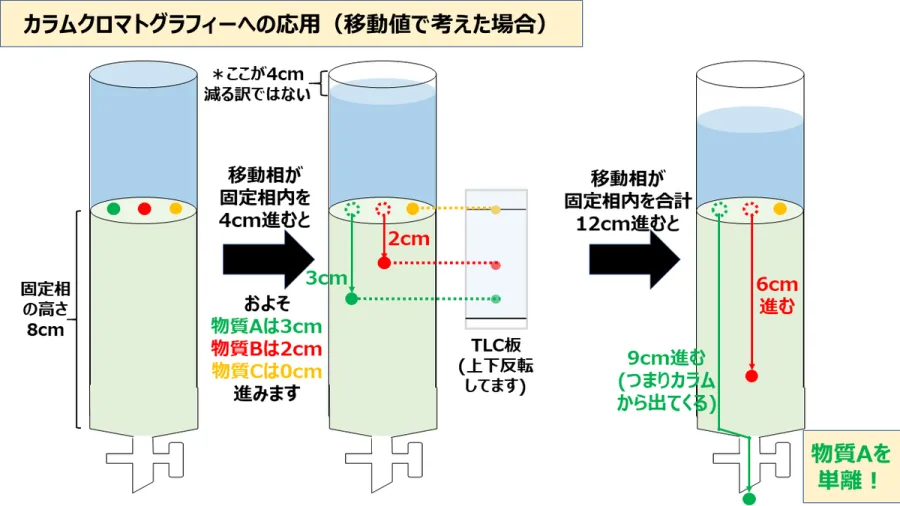
カラムクロマトグラフィーの基本原理は、固定相(主にシリカゲルやアルミナ)と移動相(展開溶媒)の間で生じる化合物の分配係数・吸着平衡の差を利用した分離です。シリカゲル表面には無数のシラノール基(-Si-OH)が存在し、高い極性を持っています。ここに混合物を流すと、極性の高い化合物ほどシラノール基と強く水素結合や双極子相互作用を形成してカラム内に留まり、極性の低い化合物は移動相とともに速やかに溶出します。
分離の成否を決定づける事前指標が、TLCを用いたRf値(Rate of Flow)の算出です。オープンカラムクロマトグラフィーにおいて理想とされる目的物のRf値は0.2〜0.3の範囲です。Rf値が高すぎると(0.5以上)吸着平衡が移動相側に偏りすぎて分離度が著しく低下します。逆に低すぎると(0.1以下)溶出に膨大な溶媒と時間を要し、バンドが拡散してピークがブロード化(幅広化)する原因になります。
分離難易度を見極める基準として、目的物と近接する不純物との「ΔRf(Rf値の差)」が挙げられます。通常、ΔRf ≧ 0.15であれば標準的なカラムで容易に分離可能ですが、ΔRfが0.05を下回る場合は、グラジエント溶出(溶媒極性を徐々に上げる手法)の導入や固定相の大幅な増量、あるいは分取HPLCへの切り替えを検討する必要があります。
なぜ分離しない?カラムクロマトグラフィー失敗原因トップ5と現場の対策
多くの実験現場で発生する「分離不良」には、共通する典型パターンが存在します。現場の観察データと失敗事例から導き出された決定的な5大要因とその対策を整理しました。
1. シリカゲル充填時の気泡混入と流速の不均一
カラム内部にわずかでも気泡や空洞(クラック)が存在すると、溶媒の流路が歪み、目的物のバンドが斜めに傾いて溶出します。これにより、本来重ならないはずのフラクション同士が混ざり合います。充填時はカラムをゴム管などで軽くタッピングし、均一な粒子密度を確保することが不可欠です。
2. サンプルの過剰負荷(オーバーロード)
固定相の吸着容量を超えたサンプルをアプライすると、シラノール基の結合サイトが飽和し、テーリング(ピークの後方への引きずり)が発生します。分離能を担保するための標準的なシリカゲル重量はサンプル重量の30〜50倍、分離が困難な近接スポットの場合は100倍以上が鉄則です。
3. アプライ時の溶媒選択ミス
サンプルをカラムに載せる際、溶解度を優先してメタノールやジクロロメタンなどの極性溶媒を多量に使うと、その極性によって初期段階で化合物が一気に押し流され、バンドが著しく広がります。アプライ時は可能な限り低極性の溶媒で最小限の容量に溶かすか、シリカゲルにサンプルをあらかじめ担持させる「ドライロード(乾式アプライ)」を採用します。
4. 急激な極性変化による発熱とクラッキング
溶媒極性を上げるステップワイズ溶出において、無極性溶媒(ヘキサンなど)から極性溶媒(酢酸エチルやメタノールなど)へ急激に切り替えると、混合熱とシリカへの吸着熱によってカラム内で溶媒が沸騰し、気泡やゲルのひび割れ(クラッキング)を引き起こします。極性を変更する際は、混合比率を5〜10%刻みで緩やかに変化させるのが基本です。
5. カラムの乾固(液面低下)
溶出中に溶媒を注ぎ足すのを忘れ、シリカゲルの上面が空気中に露出すると、ゲル内部に微小な空気が引き込まれます。一度乾固したカラムは均一な流路を失うため、途中で液面を下げ切らないよう細心の注意を払う必要があります。
【比較検証】充填方式・精製手法ごとの分離能とコスト・時間データ
カラムクロマトグラフィーの実施にあたっては、目的物の量、難易度、コストに応じて適切な充填・溶出方式を選択しなければなりません。主要な手法の比較データをまとめました。
| 項目 | 詳細・数値データ | 一般的な基準・相場 | 編集部の見解・評価 |
|---|---|---|---|
| 湿式充填法(スラリー法) | ・再現性:高(気泡混入率10%以下) ・所要時間:15〜25分 |
オープンカラムの標準的手法 | もっともバンドの歪みが少なく、精密な分離が求められる場面で必須の基礎技術。 |
| 乾式充填法 | ・再現性:中(充填ムラリスクあり) ・所要時間:5〜10分 |
大容量粗精製や短時間作業向き | 短時間でセット可能だが、溶媒通液時の発熱による気泡発生に厳重な注意が必要。 |
| 中圧自動フラッシュ精製 | ・分離度向上:約1.5〜2倍 ・精製時間:10〜20分 ・溶媒消費量:30〜50%削減 |
専用カートリッジ(1本数千円〜)と装置導入コスト(200万〜500万円) | シリカゲルの粒子径が均一(20〜40μm)で再現性は圧倒的。高付加価値サンプルに最適。 |
| ドライロード(乾式アプライ) | ・バンド幅短縮:約40%圧縮 ・難溶性化合物の回収率:90%以上 |
サンプルの1〜2倍量のシリカに吸着乾固 | 難溶性サンプルや極性溶媒にしか溶けない化合物において、テーリングを防ぐ最強の選択肢。 |
【プロ直伝】カラムクロマトグラフィー実験手順と綺麗に分けるシリカゲル充填のコツ
実験の歩留まりを最大化するための、オープンカラムクロマトグラフィーの標準手順と充填ノウハウを解説します。
ステップ1:カラムの準備と脱脂綿・海砂の配置
カラム管の底部に少量の脱脂綿またはガラスウールを隙間なく詰め、その上に厚さ2〜3mm程度の洗浄済み海砂を敷きます。これにより、シリカゲルの流出を防ぎ、カラム底面の水平流路を確保します。
ステップ2:スラリー調製とシリカゲル充填
ビーカー内でシリカゲルを展開溶媒(初期溶媒)と混合し、気泡を完全に抜いたスラリー(懸濁液)を作成します。カラムのコックを開いた状態でスラリーを一気に流し込み、側面を木製器具やゴムチューブで小刻みに叩きながら(タッピング)、ゲルを均等に沈降させます。沈降が完了したら、上面に再び薄く海砂を乗せ、ゲルの表面が乱れるのを防ぎます。
ステップ3:サンプルの精密アプライ
溶媒の液面をシリカゲル(海砂)の上面すれすれまで下げ、パスツールピペットを用いてサンプル溶液を内壁を伝わせるように静かに添加します。液面を再度下げてサンプルをゲル内に完全に吸着させた後、少量の展開溶媒で管壁を洗い込み、2〜3回繰り返してシャープな薄い初期バンドを形成させます。
ステップ4:溶媒極性のステップアップと溶出
初期溶媒を静かに満たし、溶出を開始します。オープンカラムでは自然滴下、または加圧球を用いたフラッシュ条件(流速:毎秒1〜2滴程度)で展開します。目的物の溶出挙動に合わせて、低極性から高極性へと段階的に溶媒比率を変化させていきます。
【実態検証】フラクション回収とTLC確認で生じるラボ現場のリアルな落とし穴
研究現場で頻発するトラブルの多くは、溶出そのものではなくフラクション回収とTLC分析のプロセスで発生しています。SNSや学会の若手コミュニティでも頻繁に議論される「現場の落とし穴」を検証します。
まず挙げられるのが、フラクション採取量の設定ミスです。試験管1本あたりの回収量が多すぎると、せっかくカラム内で分かれた化合物が同一の試験管内で再混合してしまいます。目安として、1フラクションあたりの容量はシリカゲル体積(カラム体積)の約5〜10%に設定するのが適切です。近接スポットの溶出が予想される領域では、試験管の交換頻度をさらに高める必要があります。
続いて、TLC分析における確認漏れです。紫外線(UV 254nm / 365nm)照射だけで確認を終わらせると、共役系を持たないUV不活性な副生成物や原料の残存を見落とす危険性があります。必ず以下の発色試薬を併用し、多角的に成分を可視化することが不可欠です。
- リンモリブデン酸試薬(PMA):広範な有機化合物を検出する万能試薬。加熱により青緑色のスポットを形成。
- 過マンガン酸カリウム(KMnO4)試薬:オレフィン、アルコール、アルデヒドなどの酸化されやすい官能基を高感度検出。
- ニンヒドリン試薬:アミノ基やペプチド鎖の検出に特化(赤紫〜黄色に発色)。
- アニスアルデヒド試薬:テルペノイド、ステロイド、糖類などを鮮やかな色分けで識別。
【神話解体】シリカゲル精製におけるよくある誤解と独自の選定基準
実験室内で慣習的に受け継がれているノウハウの中には、科学的根拠に乏しい誤解が混ざっているケースがあります。正しい理論に基づいた判断基準を示します。
誤解1:「カラムを長くすればするほど分離度は無限に上がる」
カラム長を2倍に伸ばしても、理論段数は約1.4倍(平方根に比例)にしかなりません。過度にカラムを長くすると、移動相の通液時間が長引くことで分子の縦方向拡散が顕著になり、かえってピークがブロード化して回収率が低下します。分離を改善したい場合は、長さを伸ばすよりも「カラム径を広げてシリカゲル総量を増やす」か「粒子径の細かいゲルを選択する」方が遥かに効果的です。
誤解2:「酸性・塩基性化合物も通常のシリカゲルで問題なく分かれる」
シリカゲルの表面は弱酸性(pH 4〜5程度)です。そのため、第一級・第二級アミンなどの塩基性化合物を流すとゲルに強く吸着して不可逆的なトラップ(回収率激減)や激しいテーリングを引き起こします。逆にカルボン酸などの酸性化合物はイオン化してバンドが広がります。塩基性化合物には展開溶媒への1%トリエチルアミン(TEA)添加や中性・塩基性シリカゲルを、酸性化合物には0.1〜1%の酢酸やギ酸の添加を行うのが標準的なプロの処方箋です。
限られた研究時間を最適化するために、精製手法の選定基準を明確にしておくことが推奨されます。
手動オープンカラムを選択すべきケース:
・数10mg〜100mg未満の初期スクリーニング段階
・ΔRfが0.3以上あり、大雑把な極性差で容易に分取できる粗精製
・予算やカートリッジコストを極力抑えたい汎用合成
自動フラッシュ精製・分取HPLCに切り替えるべきケース:
・ΔRfが0.1未満の近接ジアステレオマーや位置異性体の分離
・グラムスケール(数g〜数10g以上)の大量合成における収率担保
・不安定でカラム内滞留時間を最小限(数分以内)に抑えたい反応中間体
【カラムクロマトグラフィー】に関するよくある質問(FAQ)
Q1:目的物がカラムから全く溶出してきません。何が原因ですか?
A1:化合物の極性が想定以上に高くシリカゲルに強固に吸着しているか、シリカゲル表面の酸性度によって分解・重合した可能性が考えられます。まずは溶媒極性をメタノール等の高極性溶媒まで段階的に引き上げてください。それでも溶出しない場合は、アミノシリカゲルやジオールシリカゲルなどの修飾シリカ、あるいはアルミナ固定相への変更を検討する必要があります。
Q2:シリカゲルとアルミナ固定相はどのように使い分けるべきですか?
A2:シリカゲルは弱酸性であるのに対し、アルミナには酸性・中性・塩基性の3タイプが存在します。酸に不安定なアセタール保護基を持つ化合物、配位性錯体、アミン類などは、分解を防ぐために中性または塩基性アルミナを使用するのが適しています。それ以外の一般的な中性・弱極性化合物にはシリカゲルが第一選択となります。
Q3:TLCでは1つのスポットに見えたのに、NMRを測ると混合物でした。なぜですか?
A3:使用した展開溶媒において、偶然2つの成分の分配係数が一致していた(Rf値が重なっていた)ことが原因です。ヘキサン/酢酸エチル系で重なっていても、ジクロロメタン/メタノール系やトルエン/アセトン系など、溶媒の骨格(水素受容能・電子供与能の特性)を変えたTLCを展開すると綺麗に分離することが多々あります。精製前のTLC検討では、異なる溶媒系を2種類以上試すことが確実です。
Q4:逆相カラムクロマトグラフィー(ODS)はどのような場合に使いますか?
A4:水溶性の高い極性化合物、ペプチド、糖鎖、配糖体など、順相シリカゲルでは原点から動かない高極性物質の精製に用います。固定相にオクタデシル基(C18)を修飾したゲルを用い、水・アセトニトリル・メタノールを展開溶媒として、極性の高いものから順に溶出させます。
カラムクロマトグラフィーの成否は、溶媒を流し始める前の「事前準備の精度」によって8割以上決定づけられます。TLCを用いた厳密なRf値の測定、サンプル特性に応じた固定相の選定、そして気泡のない均一なスラリー充填を徹底することで、無駄な再精製作業や収量ロスは劇的に削減できます。
「分かれば良い」という曖昧な作業から脱却し、吸着平衡と流体力学の原理に基づいた確実な手順をルーティン化することが、研究成果の創出スピードを大きく加速させる確かな鍵となります。